浙江大学医学院附属邵逸夫医院心内科傅国胜教授、叶炀教授、厉晓婷教授团队通过心脏磁共振(CMR)精准识别一例心肌肥厚20年患者影像背后的"非典型信号",经心内膜心肌活检(EMB)排除淀粉样变、心肌炎等浸润性与炎症性疾病,并联合基因检测锁定ALPK3基因无义变异(c.589G>T, p.Glu197Ter),最终明确病因为遗传性肥厚型心肌病。本例充分体现了"影像—病理—基因"三位一体诊断路径在肥厚表型心肌病精准分型中的核心价值,也提示对于表型不典型的"肥厚型心肌病",积极寻找病因远比简单的"对症处理"更为重要。
病史简介
患者,男性,54岁,因"发现心肌肥厚20年,乏力心悸2年"就诊。患者20年前体检发现心肌肥厚,当时无胸闷、胸痛、气急等不适,未予特殊处理。4年前当地医院予美托洛尔缓释片47.5 mg每日一次治疗,后患者自行停药。2年前患者活动后感乏力,偶有心悸,普陀医院心脏超声提示非梗阻性肥厚型心肌病,左房饱满,左室舒张功能减退,二、三尖瓣轻度反流,室间隔与左室后壁之比达2.3:1,左室流出道血流峰速1.14 m/s,左室射血分数(LVEF)69%。2月前患者普陀医院复查心脏增强MRI提示室间隔不均匀增厚,心尖部侧壁增厚,室间隔及左室侧壁大量延迟强化,以外膜下及心肌中层为主,考虑肥厚表型的少见心肌病,动态心电图提示平均心率58次/分,分析的心搏数为84963个。最慢心率是45次/分,发生于04:20,最快心率是95bpm,发生于09:28,室性早搏有23个,其中有23个单发室早。房性早搏有17个,其中有17个单发房早。最长R-R间期是1.390s,发生于04:56:59。为进一步明确诊断来本院傅国胜教授门诊就诊。既往有高脂血症5年、痛风2年。入院查体:体温(耳):36.6℃, 脉搏:59次/分钟, 呼吸:18次/分钟, 血压:126/98mmHg, 血糖:6.7mmol/L,氧饱和度:97%。神清,口唇无紫绀,皮肤巩膜未见黄染,颈静脉无怒张,双肺呼吸音清,未及明显干湿罗,心界无明显扩大,未见抬举性心尖搏动,心音可闻及,心律齐,心前区未闻及病理性杂音;腹平软,无压痛及反跳痛,Murphy阴性,双下肢无水肿,病理征阴性。辅助检查:入院查高敏肌钙蛋白I 66 ng/L(升高),B型利钠肽(BNP)32 pg/mL(正常范围);血管紧张素I转化酶(ACE)93 IU/L(升高);铁蛋白583.70 μg/L(升高);血清游离轻链κ 2.02 mg/dL轻度升高,κ/λ比值1.22(正常范围),血、尿免疫固定电泳未见明确单克隆条带。冠状动脉CT:冠脉各支未见明显钙化及狭窄,后降支、左前降支远段心肌桥。本院心肌病筛查超声联合激发试验:左室壁非对称性肥厚(室间隔基底段21.4 mm,左室心肌质量指数189 g/m²),左室舒张功能减退II级,双房增大,符合肥厚型心肌病(HCM)表型;静息及激发状态下左室流出道均未见明显梗阻(激发后压力阶差仅9.8 mmHg);左室整体纵向应变(GLS)-16.3%,前间隔基底段应变减低明显;LVEF 64.6%。右心功能专科化评估:右室壁增厚(6.9 mm),右房增大,右室收缩功能减低(RVFAC 31.5%),轻度三尖瓣反流伴轻度肺动脉高压(RVSP 44 mmHg)。心脏增强MRI:室间隔不均匀增厚(基底部最厚20 mm),心尖部侧壁增厚;延迟增强(LGE)显示室间隔及左室侧壁大量强化,以外膜下及心肌中层为主——经过多学科讨论,本院放射科胡秀华教授分析后认为这一分布模式不符合典型肥厚型心肌病的纤维化特征,提示肥厚表型的少见心肌病可能,建议基因检测及心内膜心肌活检进一步明确
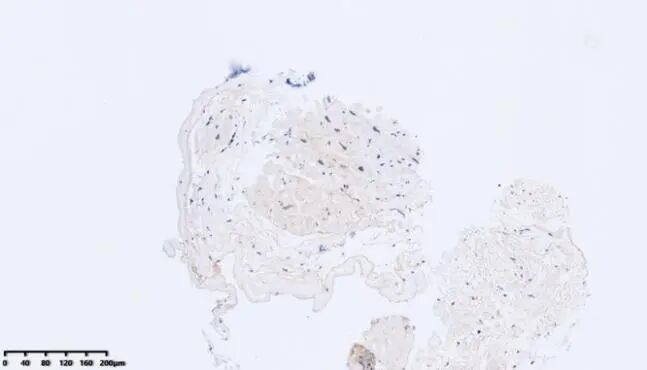
排除禁忌后,叶炀、厉晓婷教授团队,通过颈静脉入路,借助国产CSP-K鞘管支撑指导下联合心肌活检钳行心内膜心肌活检术。病理科曾继灵医师的病理回报:HE染色高倍镜下心内膜下见心肌细胞,部分心肌细胞肥大,核浓染,少量空泡变性,心肌细胞交错排列,伴心肌细胞周围纤维组织增生,及心内膜下弹力纤维组织增生,未见小血管增生;电镜下可见肌节结构、肌节长度不一、交错排列,M线增宽,Z线显示不清,可见肌丝溶解,线粒体数量中等、伴局灶空泡变,间质胶原纤维增生。特殊染色:刚果红(CongoRed)阴性、Masson(+)、PAS(-)、弹力纤维染色(+)。免疫组化:CD68/KP-1(-)、CD3(-)、CD20(-)、Kappa(-)、Lambda(-)、ATTR(-)——据此排除心肌淀粉样变(AL型及ATTR型)等浸润性、炎症性、代谢性心肌病等继发性肥厚原因。
心肌活检视频
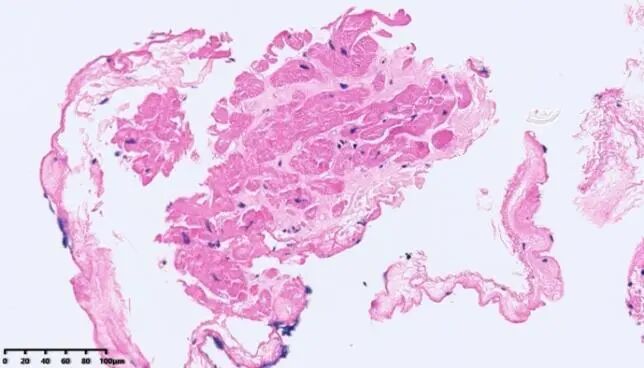
HE
ATTR (-)

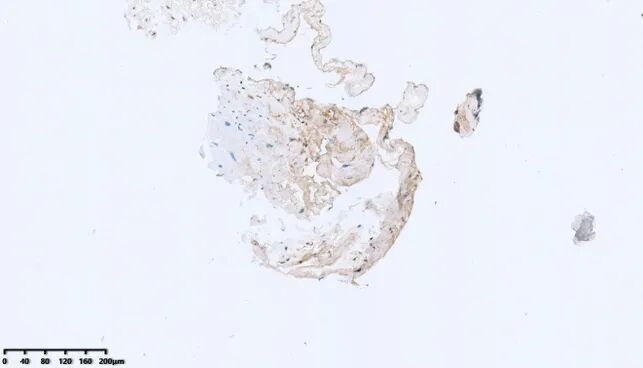
Kappa(-)
Lambda(-)
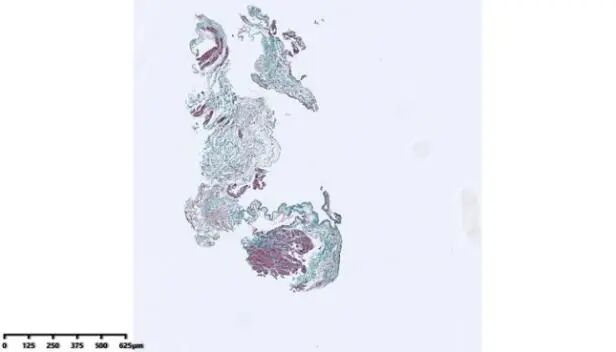
Masson (+)
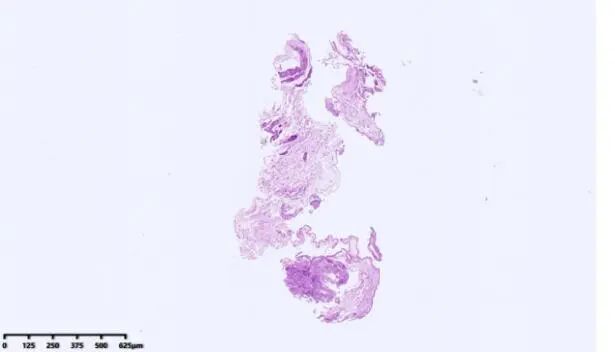
PAS (-)
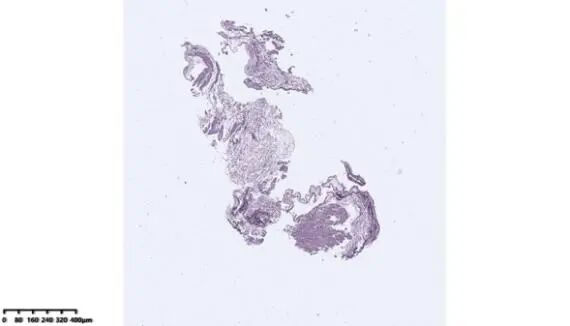
弹力纤维染色(+)
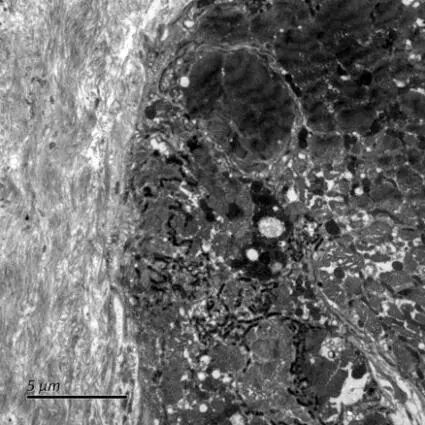
A

B

C
电镜:A纤维间质插入心肌;B心肌交错排列;C线粒体空泡变性
后患者完善α-半乳糖苷酶A活性检测38.28nmol/1h/mg(结果阴性)。基因检测结果提示ALPK3基因c.589G>T(p.Glu197Ter)杂合变异。最终明确诊断肥厚型心肌病,建议患者一级亲属进行临床筛查与基因级联筛查。考虑患者心脏增强MRI提示多发疤痕,告知猝死风险,有埋藏式心脏复律除颤器(ICD)植入指证,同时强化美托洛尔用药,并建议可考虑使用心肌肌球蛋白抑制剂治疗(根据ACACIA-HCM III期研究结果)。患者后续前往美国医院进一步评估,复查心脏超声及心脏增强MRI。心脏增强MRI同样提示室间隔及左室侧壁大量延迟强化(LGE),并据此建议患者尽早植入ICD以预防心脏性猝死。患者及家属经综合考虑后返回本院,由叶炀教授团队对其猝死风险、ICD适应证及遗传学管理方案进行了再次全面评估。
病例讨论
肥厚型心肌病通过影像学单纯诊断不是目标。过去的指南将心室壁异常增厚且不能用负荷异常解释者统称为肥厚型心肌病,但这只是一个表型诊断。在这一表型背后,病因异质性极高:约半数至六成经典HCM由肌小节蛋白基因变异所致,而其余"肥厚表型"则可能隐藏着心脏淀粉样变、法布雷病、结节病、线粒体病、糖原贮积病等一众"模仿者"。不同病因的治疗方向截然不同——淀粉样变已有针对转甲状腺素蛋白的特异性药物,法布雷病可采用酶替代治疗,炎症性疾病需要免疫抑制治疗——因此,"为肥厚找病因"直接决定患者的治疗策略与预后。
本例有三条值得警惕的"非典型线索":其一,CMR延迟强化以外膜下及心肌中层为主,而典型HCM常常常见为室壁插入点及肌壁内斑片状强化;其二,右室壁增厚、右房增大伴右室收缩功能减低,提示病变并非局限于左室的"经典HCM"模式;其三,高敏肌钙蛋白持续升高而BNP基本正常,提示存在活动性心肌损伤。正是CMR提供的组织学线索,推动临床走向"病理+基因"的双通道确诊。
心内膜心肌活检在本例中发挥了"排除法"的关键作用:一次微创取材,同时排除了淀粉样变(刚果红、Kappa、Lambda、ATTR均阴性)、炎症性心肌病(CD3、CD20、CD68均阴性),结合电镜所见肌节紊乱、肌丝溶解、线粒体局灶空泡变等改变,为遗传性心肌病的判断提供了组织学支撑。而基因检测最终"一锤定音":ALPK3无义变异导致蛋白功能丧失,其致病机制与肥厚型心肌病表型相符。值得注意的是,该变异经典报道为常染色体隐性遗传,本例患者为杂合状态,后续需通过家系共分离分析进一步验证其致病性,这也正是建议患者亲属接受级联筛查的原因所在。此外,患者心肌存在大量延迟强化,是肥厚型心肌病猝死风险评估中的重要影像学指标,规律随访、动态评估ICD植入指征不可或缺。
结语
"发现肥厚只是诊断的起点,而不是终点。"叶炀教授强调,"面对表型不典型的肥厚型心肌病,临床医生不能满足于'肥厚'二字,更要善用CMR这把'影像放大镜'、EMB这把'病理金钥匙'和基因检测这张'分子身份证',层层递进、追根溯源。"本例患者历经20年才得以明确病因,恰恰说明传统"经验性随访"模式的局限。随着多模态影像、心肌活检与基因检测三位一体诊断路径的规范化推广,更多"原因不明"的肥厚型心肌病患者有望在疾病早期获得精准分型、精准治疗与精准的家族风险管理,真正实现从"看表型"到"治病因"的跨越。
随着诊疗方案的进展,既往很多诊断为肥厚型心肌病的患者最终被证实为法布里病或淀粉变性等继发性肥厚原因。对于此类复杂病例,邵逸夫医院心内科已搭建了更加完备的诊疗平台——心肌病精准治疗多学科门诊(MDT)。该门诊整合心内科、超声科、放射科、核医学科、病理科及妇产科专家资源,将精准影像、心肌活检、基因检测与多学科讨论有机结合,为疑难心肌病患者提供从诊断评估到个体化治疗直至孕产期的全流程管理。MDT模式下的多学科协作无疑将提供更为深入和全面的诊疗支撑。
邵逸夫医院始终致力于以多影像融合与多学科协作为驱动,推动心肌病诊疗向精准化、个体化方向持续迈进。
就诊指南
门诊时间:每周二下午3点(目前庆春院区开放;请提前线上或窗口预约)
地点:邵逸夫医院门诊楼6号楼12楼多学科诊疗中心
预约方式:微信公众号“浙大邵逸夫医院”→庆春院区→多学科协作诊治门诊→心肌病精准治疗多学科门诊
联系电话:0571-86006718(周一至周五8:00-12:00,13:30-17:00)
温馨提示:请携带既往病历、影像报告、基因检测结果等资料!
作者:浙江大学医学院附属邵逸夫医院 心内科 厉晓婷,叶炀
参考文献:
[1] Ommen SR, Mital S, Burke MA, et al. 2020 AHA/ACC Guideline for the Diagnosis and Treatment of Patients With Hypertrophic Cardiomyopathy. Circulation. 2020;142(25):e558–e631.
[2] Hershberger RE, Givertz MM, Ho CY, et al. Genetic Evaluation of Cardiomyopathy—A Heart Failure Society of America Practice Guideline. J Card Fail. 2018;24(5):281–302.
[3] Lopes LR, Zekavati A, Syrris P, et al. Genetic complexity in hypertrophic cardiomyopathy revealed by high-throughput sequencing. J Med Genet. 2013;50(4):228–239.